
События
Фармацевтический рынок стран ЕАЭС: статистика и основные направления развития
В Ставрополе начала работу XI Всероссийская GMP-конференция «Новое десятилетие GMP: инновации, безоп...
Мигрень: почему ее нельзя просто «перетерпеть» и когда головная боль становится опасной
12 сентября в мире ежегодно проводится Международный день борьбы с мигренью. Эта дата призвана повыс...
Утверждены цены на торговые наименования лекарств для оптовой и розничной реализации
Приказом Министра здравоохранения Республики Казахстан от 7 сентября 2026 года № 106 утверждены обно...
Фармацевтический рынок стран ЕАЭС: статистика и основные направления развития
В Ставрополе начала работу XI Всероссийская GMP-конференция «Новое десятилетие GMP: инновации, безопасность, надежность». В рамках пленарного заседания «Стратегический приоритет: производство современных препаратов» заместитель директора Департамента технического регулирования и аккредитации Евразийской экономической комиссии Чинара Мырзакматовна Мамбеталиева рассказала о развитии общего рынка лекарственных средств ЕАЭС, обновлении нормативной базы и внедрении надлежащих регуляторных практик.
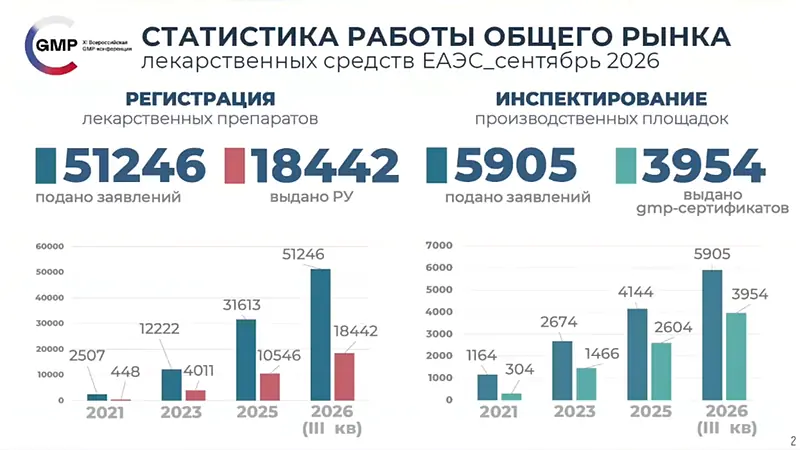
Чинара Мырзакматовна представила информацию по статистике общего рынка, отметив, что евразийская система регистрации и инспектирования активно развивается. Так, согласно представленным данным за сентябрь 2026 года, по правилам ЕАЭС было подано 51 246 заявлений на проведение регистрационных процедур и выдано 18 442 регистрационных удостоверения в рамках регистрации и приведения препаратов в соответствие с требованиями ЕАЭС. Все государства-члены участвуют в процессе как в качестве референтных государств, так и государств признания.
В сфере инспектирования производственных площадок подано 5 905 заявлений и выдано 3 954 сертификата соответствия требованиям GMP ЕАЭС. По словам Чинары Мамбеталиевой, инспектированием уже охвачены практически все фармацевтические производители и значительная часть производственных площадок.
В 2026 году работа Комиссии была сосредоточена на обновлении нормативной базы, включающей единые правила производства, контроля и обращения лекарственных средств.
Одним из ключевых изменений стало Решение Совета ЕЭК от 20 мая 2026 года №67, которым было актуализировано приложение 1 к Правилам GMP, регулирующее производство стерильных лекарственных препаратов. В документе детализированы требования к контролю загрязнения частицами и микроорганизмами, отражены специальные производственные технологии. Особое внимание уделено применению принципов управления рисками.
Как сообщила представитель ЕЭК, 9 сентября Совет Евразийской экономической комиссии дополнил Правила GMP ЕАЭС требованиями к производству высокотехнологичных лекарственных препаратов. Документ определяет подходы к организации таких производств - от контроля биологических материалов до валидации процессов и оценки рисков. Он гармонизирован с международными документами и призван обеспечить внедрение инноваций по единым правилам.
В апреле 2026 года принято Руководство по проведению температурного картирования - Рекомендация Коллегии ЕЭК от 20 апреля 2026 года №8. Оно уточняет положения Правил GDP ЕАЭС в части оценки соблюдения температурных условий при хранении и транспортировке лекарственных средств.
В августе принято Руководство по проведению микробиологического мониторинга - Рекомендация Коллегии ЕЭК от 25 августа 2026 года №20. По словам докладчика, оно устанавливает общий подход к контролю микробиологической чистоты воздуха, поверхностей, оборудования и персонала, определяет частоту и объем отбора проб, методы анализа и допустимые уровни микробного загрязнения для разных классов чистоты.
На рассмотрение Коллегии также планируется представить проект новой редакции руководства по системам вентиляции, отопления и кондиционирования. Документ должен уточнить требования к проектированию и эксплуатации систем, обеспечивающих необходимый класс чистоты воздуха, перепады давления, фильтрацию, микроклимат и энергоэффективность.
Отдельно Чинара Мамбеталиева остановилась на развитии фармакопейного сотрудничества ЕАЭС. В настоящее время завершается подготовка VI части I тома Фармакопеи Союза, выпуск которой запланирован на IV квартал 2026 года. В нее войдут новые и обновленные статьи, описывающие методы испытаний, требования к биологическим, гомеопатическим и ветеринарным лекарственным препаратам.
Еще одним важным направлением стало внедрение Надлежащих регуляторных практик - GRP. Решение Совета ЕЭК от 9 июля 2026 года №87 «О применении Надлежащих регуляторных практик в регулировании обращения лекарственных средств» предусматривает применение подходов Всемирной организации здравоохранения уполномоченными органами государств-членов. Докладчик отметила, что GRP можно рассматривать как продолжение серии надлежащих практик в фармацевтической отрасли - GMP, GLP, GCP, GDP и других. При этом у документа есть существенные особенности. В частности, в ЕАЭС был выбран подход, предусматривающий непосредственное применение надлежащих регуляторных практик ВОЗ. Это Приложение 11 к Серии технических докладов Всемирной организации здравоохранения (ВОЗ) №1033, опубликованное в 2021 году, называется «Надлежащая регуляторная практика в сфере регулирования медицинской продукции» (Good regulatory practices in the regulation of medical products).
Принципиальное отличие GRP связано с адресатом регулирования. GMP, GCP, GLP и GVP обращены к участникам рынка - разработчикам, производителям и держателям регистрационных удостоверений. GRP адресованы самим регуляторам и касаются организации регуляторной системы, подготовки и обоснования решений, а также оценки их воздействия.
Как пояснила Чинара Мамбеталиева, GRP отличаются от классических надлежащих практик, подобных GMP, и стандартов серии ISO 9000 по характеру формулирования требований к деятельности регулятора. Они не предназначены для использования в качестве основы для сертификации или иных форм оценки соответствия. Вместе с тем содержащиеся в них рекомендации входят в более широкий комплекс принципов, правил и индикаторов, используемых ВОЗ для оценки зрелости регуляторных систем в сфере обращения лекарственных средств.
Надлежащие регуляторные практики носят межотраслевой характер. Аналогичные подходы продвигают, в частности, ОЭСР и Всемирный банк. GRP ВОЗ распространяются на медицинские продукты, включая лекарства, вакцины, кровь и продукты крови, а также медицинские изделия и средства диагностики in vitro. Решение Совета ЕЭК предусматривает их обязательное применение в регулировании обращения лекарственных средств.
В основе GRP лежат девять принципов: законность, преемственность, независимость, беспристрастность, соразмерность, гибкость, понятность, результативность и прозрачность. По оценке докладчика, большинство из них являются общими для регуляторных систем государств ЕАЭС и во многом уже внедрены в практику.
Например, принцип соразмерности проявляется в установлении требований с учетом рисков - для различных категорий лекарственных средств, при определении сроков действия сертификатов GMP и регистрационных удостоверений.
Восемь условий реализации GRP охватывают государственную поддержку, эффективную организацию и администрирование, меж- и внутриорганизационное взаимодействие, функционирование системы управления качеством, устойчивое финансирование, наличие компетентных кадров, организационную этику и принятие решений на основе науки и данных. Чинара Мамбеталиева подчеркнула значение поддержки со стороны высшего руководства, выделения необходимых ресурсов и подготовки квалифицированного персонала.
Говоря об имплементации GRP в актах ЕАЭС, она отметила, что ряд элементов уже полностью предусмотрен нормативной базой Союза. К ним относятся законность, прозрачность, запрос мнений по регуляторным предложениям, оценка регулирующего воздействия и последующий мониторинг воздействия. Соответствующие положения закреплены в договорах, регламентах и решениях органов ЕАЭС.
Другие элементы реализованы частично или представлены отдельными процедурными компонентами. В частности, опора на результаты работы других регуляторов, признание этих результатов и разделение работы пока предусмотрены преимущественно как отдельные механизмы. По мнению докладчика, это создает основу для выстраивания целостной модели взаимного признания результатов регуляторной деятельности.
Практическое применение таких подходов уже прослеживается в процессах регистрации, инспектирования и взаимодействия на площадках ЕАЭС. В целом, как отметила Чинара Мамбеталиева, регуляторная база Союза соответствует многим международным подходам GRP, однако сохраняются направления для совершенствования.
Завершающую часть выступления она посвятила площадкам взаимодействия в рамках ЕАЭС. Ключевую роль в рассмотрении вопросов обращения лекарственных средств играют две рабочие группы и два комитета.
Рабочая группа по лекарственным средствам разрабатывает и обсуждает проекты актов, формирующих единое регулирование. В заседаниях участвуют представители государств-членов и различных департаментов Комиссии. Государства могут направлять представителей уполномоченных органов, бизнеса и научных организаций. Состав группы утверждается распоряжением Коллегии, а заседания проводятся один раз в один-два месяца на протяжении тринадцати лет.
Рабочая группа по фармацевтическим инспекциям рассматривает вопросы гармонизации подходов к оценке нарушений правил GMP, урегулирования разногласий при инспектировании производственных площадок и подготовки проектов нормативных правовых актов в сфере инспектирования.
В ее состав входят представители уполномоченных органов и экспертных организаций, поскольку работа предполагает рассмотрение детальной информации о фармацевтическом производстве. Состав утверждается распоряжением Коллегии, а предложения о его изменении направляются государствами-членами в виде официальной позиции. Заседания проходят один раз в два-три месяца.
Для информационно-технической поддержки взаимодействия инспекторатов готовится общий процесс. По сообщению Чинары Мамбеталиевой, завершается его тестирование, а запуск с участием государств, успешно прошедших тестирование, планируется в текущем году.
Фармакопейный комитет объединяет представителей экспертных организаций и научного сообщества сторон. В его заседаниях также участвуют представители государств-наблюдателей - Республики Узбекистан и Республики Куба. Комитет рассматривает проекты общих и частных фармакопейных статей, занимается унификацией подходов государств-членов и их гармонизацией с международными подходами к установлению критериев качества и методам оценки.
Экспертный комитет по лекарственным средствам включает по три эксперта от регуляторов каждой из сторон. Он готовит рекомендации по урегулированию вопросов в сфере обращения лекарств, а также рассматривает выбор референтных препаратов для проведения доклинических и клинических исследований.
Обновление требований к производству, внедрение GRP и развитие взаимодействия между регуляторами направлены на укрепление общей системы обращения лекарственных средств ЕАЭС и обеспечение доступа к качественным, эффективным и безопасным препаратам.
Материал подготовила Ольга БАИМБЕТОВА.
 Фармацевтическое обозрение Казахстана

